MPS I (Hurler / Hurler-Scheie / Scheie)

La mucopolisacaridosis tipo I (MPS I) es una enfermedad genética poco frecuente en la que el organismo no produce adecuadamente la enzima alfa-L-iduronidasa, necesaria para descomponer el dermatán sulfato y el heparán sulfato.

Como resultado, estas sustancias se acumulan progresivamente en las células, afectando diferentes órganos del cuerpo como los huesos, las articulaciones, el corazón y las vías respiratorias.

Con el tiempo, esto puede impactar el crecimiento, la movilidad y la calidad de vida, por lo que la orientación temprana y el acompañamiento son fundamentales.

Acompañamos a familias y cuidadores con información clara, orientación y apoyo en cada etapa del proceso.
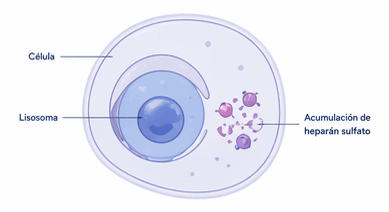
Ilustración de una célula con un lisosoma y acumulación de sustancias no degradadas

¿Qué es la MPS I (Hurler / Hurler-Scheie / Scheie)?

La mucopolisacaridosis tipo I (MPS I) es una enfermedad genética de depósito lisosomal que hace parte del grupo de las mucopolisacaridosis.

Se produce por la deficiencia de la enzima alfa-L-iduronidasa (IDUA), encargada de degradar el dermatán sulfato y el heparán sulfato.

Cuando esta enzima no funciona correctamente, estas sustancias se acumulan dentro de los lisosomas de las células.

Esta acumulación progresiva afecta múltiples órganos del cuerpo, incluyendo el sistema óseo, las articulaciones, el corazón y las vías respiratorias.

Esto significa que la enfermedad no afecta un solo sistema, sino diferentes partes del cuerpo, por lo que los síntomas pueden ser variados.

Formas de presentación de la MPS I

La mucopolisacaridosis tipo I (MPS I) es causada por la deficiencia de una misma enzima en todos los casos: la alfa-L-iduronidasa (IDUA).

Su frecuencia global se estima en aproximadamente 1 por cada 100.000 nacimientos.

Aunque la causa es la misma, la enfermedad puede manifestarse con diferentes niveles de severidad, por lo que se describe como un espectro clínico.

Actualmente se entiende que la MPS I no se divide en categorías rígidas, sino que existe un continuo en el que cada persona puede presentar características diferentes.

Hurler (forma severa)

¿Qué significa esto? 
Es la forma más severa de la enfermedad. Los síntomas suelen aparecer en los primeros años de vida y progresan rápidamente, afectando múltiples órganos y el desarrollo.

Hurler-Scheie (intermedia)

¿Qué significa esto? 
Presenta características intermedias. La progresión es más lenta y el compromiso neurológico puede ser variable.

Scheie (atenuada)

¿Qué significa esto?
Es la forma más leve. Los síntomas pueden aparecer más tarde y la evolución suele ser más lenta, con menor impacto en las funciones cognitivas.

Síntomas y evolución

La mucopolisacaridosis tipo I (MPS I) puede afectar diferentes órganos y sistemas del cuerpo.

Los síntomas pueden variar según la forma de la enfermedad y la edad de aparición, pero suelen presentarse de manera progresiva.

Manifestaciones físicas

Rasgos faciales característicos.
Rigidez articular progresiva.
Limitación en el movimiento.
Problemas óseos (disostosis múltiple).
Baja estatura

Compromiso respiratorio y cardíaco

Infecciones respiratorias frecuentes.
Dificultades para respirar.
Apnea del sueño.
Enfermedad cardíaca (válvulas, función cardíaca).

Desarrollo y sistema nervioso

En formas severas puede presentarse deterioro cognitivo.
Retraso en el desarrollo en etapas tempranas.
En formas atenuadas, la función intelectual puede mantenerse.


La forma en que se presentan los síntomas puede variar en cada persona.
El seguimiento médico continuo permite identificar necesidades específicas y orientar el manejo de la enfermedad de manera adecuada.


Diagnóstico

El diagnóstico de la mucopolisacaridosis tipo I (MPS I) requiere una evaluación clínica y pruebas especializadas que permiten confirmar la enfermedad.

Identificarla a tiempo es fundamental para orientar el manejo y considerar opciones de tratamiento.

El diagnóstico temprano permite iniciar un seguimiento adecuado y evaluar oportunamente las opciones de tratamiento disponibles.

Sospecha clínica

El diagnóstico suele iniciar cuando se identifican signos como retraso en el crecimiento, rasgos faciales característicos, rigidez articular, hernias, infecciones respiratorias frecuentes o alteraciones óseas. La valoración clínica permite orientar la necesidad de estudios especializados.

Estudios de apoyo

Las radiografías, la resonancia magnética y otros estudios de imagen permiten evaluar el compromiso del sistema óseo, las articulaciones y otros órganos. Estos exámenes complementan la valoración clínica y aportan información importante para orientar el diagnóstico, el tratamiento y el seguimiento de la enfermedad.

 Pruebas diagnósticas

La confirmación del diagnóstico se realiza mediante el análisis de glucosaminoglicanos (GAGs) en orina, la medición de la actividad de la enzima alfa-L-iduronidasa (IDUA) y, cuando está indicado, estudios genéticos que permiten identificar la variante responsable de la enfermedad.

Tratamiento y manejo

La mucopolisacaridosis tipo I (MPS I) cuenta con opciones de tratamiento específicas que buscan ralentizar la progresión de la enfermedad y mejorar la calidad de vida.

El enfoque terapéutico depende directamente de la severidad del espectro clínico, la edad al momento del diagnóstico y la evolución de cada persona.

Entre las alternativas se incluyen la terapia de reemplazo enzimático y el trasplante de progenitores hematopoyéticos (TPH) para las formas severas.

El tratamiento debe ser definido por un equipo de profesionales de la salud con experiencia en enfermedades raras y adaptarse a las necesidades específicas de cada paciente y su familia.

Terapia de reemplazo enzimático (ERT)

Consiste en la administración de una enzima sintética que reemplaza la función de la alfa-L-iduronidasa (IDUA).

Puede ayudar a reducir la acumulación de sustancias en el organismo y mejorar algunas manifestaciones físicas de la enfermedad.

Trasplante de células madre hematopoyéticas

Puede ser una opción en casos seleccionados, especialmente en formas severas diagnosticadas a edades tempranas.

Su objetivo es aportar células capaces de producir la enzima faltante.

Manejo integral

Incluye seguimiento médico continuo y un enfoque multidisciplinario que puede involucrar terapias físicas, respiratorias, cardiológicas y de apoyo funcional.

Investigación y desarrollo

Existen investigaciones en curso a nivel mundial que buscan mejorar las opciones de tratamiento y desarrollar nuevas alternativas terapéuticas.

El acceso a estos avances depende de múltiples factores y continúa siendo un campo en desarrollo.

Acompañar este proceso también hace la diferencia

Vivir con una mucopolisacaridosis tipo I implica un camino complejo que impacta a toda la familia.
Contar con orientación, apoyo emocional y una red de acompañamiento permite afrontar este proceso con mayor claridad, seguridad y respaldo.

1. Orientación inicial

Escuchamos cada caso con empatía y brindamos una guía clara para que las familias puedan entender su situación, conocer sus derechos y saber cómo empezar.

2. Espacios de apoyo

Desarrollamos talleres, encuentros y actividades diseñadas para que los cuidadores puedan aprender, compartir sus experiencias y sentirse acompañados.

3. Acompañamiento continuo

Mantenemos un contacto constante con las familias para orientarlas en sus procesos médicos, resolver dudas cotidianas y respaldarlas en el tiempo.

4. Comunidad activa

Conectamos a familias, cuidadores y aliados en una red solidaria nacional que permite compartir vivencias, unir fuerzas y recordar que nadie está solo.

Profundiza sobre MPS I

¿Quieres conocer más sobre el síndrome de Hurler?

En nuestra serie Enfermedades Raras para Dummies encontrarás una charla que explica de manera clara y sencilla qué es el síndrome de Hurler (MPS I), cómo se produce y cuáles son sus principales manifestaciones. También se abordan el diagnóstico, las opciones de tratamiento y la importancia del acompañamiento multidisciplinario.

¿Necesitas orientación?

Si tienes preguntas sobre una enfermedad rara, necesitas orientación o quieres saber por dónde empezar, estamos aquí para escucharte.

Fundación Sanfilippo Colombia

  • Acompañamos a familias, cuidadores y comunidad con orientación, apoyo humano, educación y acciones que ayudan a construir esperanza real.

  • Bogotá D.C., Colombia

‌

Free AI Website Maker